p.53 抽出テキスト
方,LQT3 は,睡眠中や安静時に発症する. d. 家族歴

Schwartz の診断基準において重視される家族歴とは,先天性LQTS と診断された患者が親族(血縁者であればよい)にいること,30 歳未満で突然死した近親者(一親等ないし二親等の者)がいることの2 点である.

4.1.3 遺伝学的検査

1957 年にはじめて報告されたLQTS は,先天性聾唖を伴う常染色体潜性遺伝(劣性遺伝)形式のジャーベル・ランゲ- ニールセン(JLN)症候群555 である.頻度は比較的少ないものの,小児科領域では特に重症なLQTS として重要である.後述のLQTS 原因遺伝子であるKCNQ1 とKCNE1 のホモ接合性変異が報告されている.

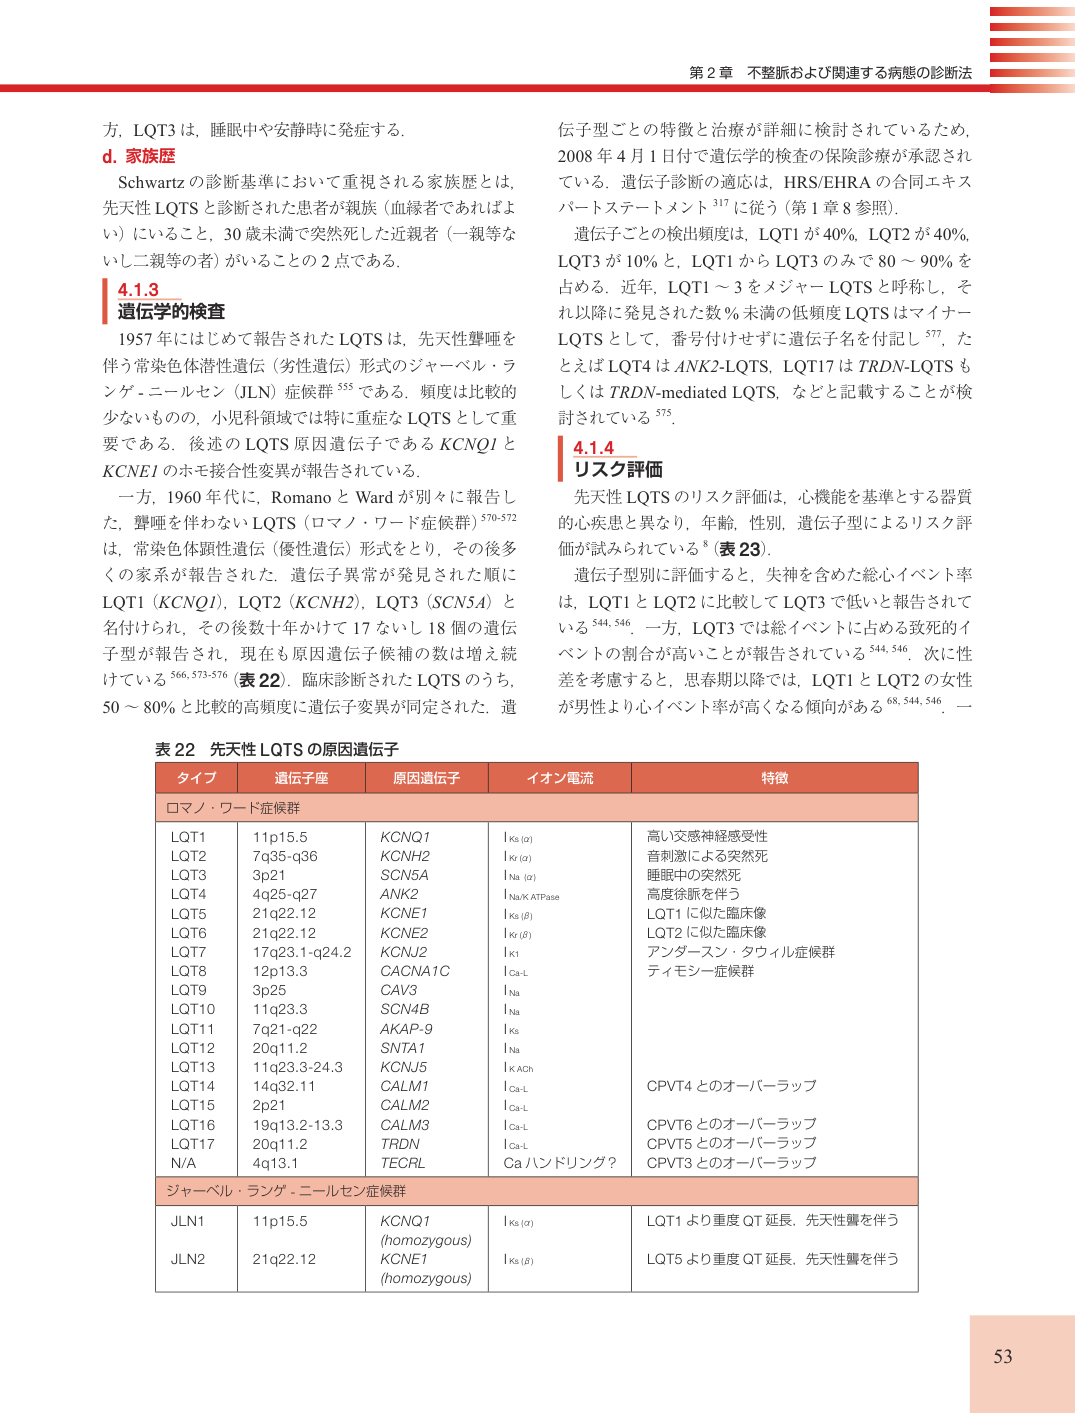
一方,1960 年代に,Romano とWard が別々に報告した,聾唖を伴わないLQTS(ロマノ・ワード症候群) 570-572は,常染色体顕性遺伝(優性遺伝)形式をとり,その後多くの家系が報告された.遺伝子異常が発見された順にLQT1(KCNQ1),LQT2(KCNH2),LQT3(SCN5A)と名付けられ,その後数十年かけて17 ないし18 個の遺伝子型が報告され,現在も原因遺伝子候補の数は増え続けている566, 573-576(表22).臨床診断されたLQTS のうち, 50 ~80% と比較的高頻度に遺伝子変異が同定された.遺伝子型ごとの特徴と治療が詳細に検討されているため,

2008 年4 月1 日付で遺伝学的検査の保険診療が承認されている.遺伝子診断の適応は,HRS/EHRA の合同エキスパートステートメント317 に従う(第1 章8 参照).

遺伝子ごとの検出頻度は,LQT1 が40%,LQT2 が40%, LQT3 が10% と,LQT1 からLQT3 のみで80 ~90% を占める.近年,LQT1 ~3 をメジャーLQTS と呼称し,それ以降に発見された数% 未満の低頻度LQTS はマイナーLQTS として,番号付けせずに遺伝子名を付記し577,たとえばLQT4 はANK2-LQTS,LQT17 はTRDN-LQTS もしくはTRDN-mediated LQTS,などと記載することが検討されている

575 4.1.4 リスク評価

先天性LQTS のリスク評価は,心機能を基準とする器質的心疾患と異なり,年齢,性別,遺伝子型によるリスク評価が試みられている8(表23).

遺伝子型別に評価すると,失神を含めた総心イベント率は,LQT1 とLQT2 に比較してLQT3 で低いと報告されている544, 546.一方,LQT3 では総イベントに占める致死的イベントの割合が高いことが報告されている544, 546.次に性差を考慮すると,思春期以降では,LQT1 とLQT2 の女性が男性より心イベント率が高くなる傾向がある68, 544, 546.一

表22 先天性LQTS の原因遺伝子

タイプ遺伝子座原因遺伝子イオン電流特徴ロマノ・ワード症候群LQT1 LQT2 LQT3 LQT4 LQT5 LQT6 LQT7 LQT8 LQT9 LQT10 LQT11 LQT12 LQT13 LQT14 LQT15 LQT16 LQT17 N/A 11p15.5 7q35-q36 3p21 4q25-q27 21q22.12 21q22.12 17q23.1-q24.2 12p13.3 3p25 11q23.3 7q21-q22 20q11.2 11q23.3-24.3 14q32.11 2p21 19q13.2-13.3 20q11.2 4q13.1 KCNQ1 KCNH2 SCN5A ANK2 KCNE1 KCNE2 KCNJ2 CACNA1C CAV3 SCN4B AKAP-9 SNTA1 KCNJ5 CALM1 CALM2 CALM3 TRDN TECRL I Ks (α) I Kr (α) I Na  (α) I Na/K ATPase I Ks (β) I Kr (β) I K1 I Ca-L I Na I Na I Ks I Na I K ACh I Ca-L I Ca-L I Ca-L I Ca-L Ca ハンドリング?高い交感神経感受性音刺激による突然死睡眠中の突然死高度徐脈を伴うLQT1 に似た臨床像LQT2 に似た臨床像アンダースン・タウィル症候群ティモシー症候群

CPVT4 とのオーバーラップ

CPVT6 とのオーバーラップCPVT5 とのオーバーラップCPVT3 とのオーバーラップ

ジャーベル・ランゲ- ニールセン症候群JLN1

JLN2 11p15.5

21q22.12 KCNQ1 (homozygous) KCNE1 (homozygous) I Ks (α)

I Ks (β) LQT1 より重度QT 延長,先天性聾を伴う

LQT5 より重度QT 延長,先天性聾を伴う