p.136 抽出テキスト
疾患であるが,新生突然変異があること,病変が動脈に限らず全身の臓器に及ぶことから,病像が多岐にわたる.特徴的所見は薄く透過性のある皮膚で,易出血性を認め,特徴的顔貌を呈する.寿命は短く,腸管,子宮の突然の破裂や動脈出血による突然死が少なくない.全身の脈管系に変化が生じ,大動脈,分枝動脈,脳動脈いずれも解離を生じることがあり,動脈径と解離との関係はないとされる.できるかぎり非侵襲的な検査を行うべきとされる.

1.2.2 血管型Ehlers-Danlos症候群

血管型Ehlers-Danlos症候群(Ehlers-Danlos症候群IV型)はCOL3A1遺伝子の機能異常によるIII型コラーゲン分子の異常によって引き起こされる疾患である1536).各種動脈をはじめ全身臓器の機能異常を生じるまれな遺伝性疾患であり,臨床所見・画像所見とCOL3A1遺伝子の変異同定1537)により診断される.常染色体顕性遺伝(優性遺伝)

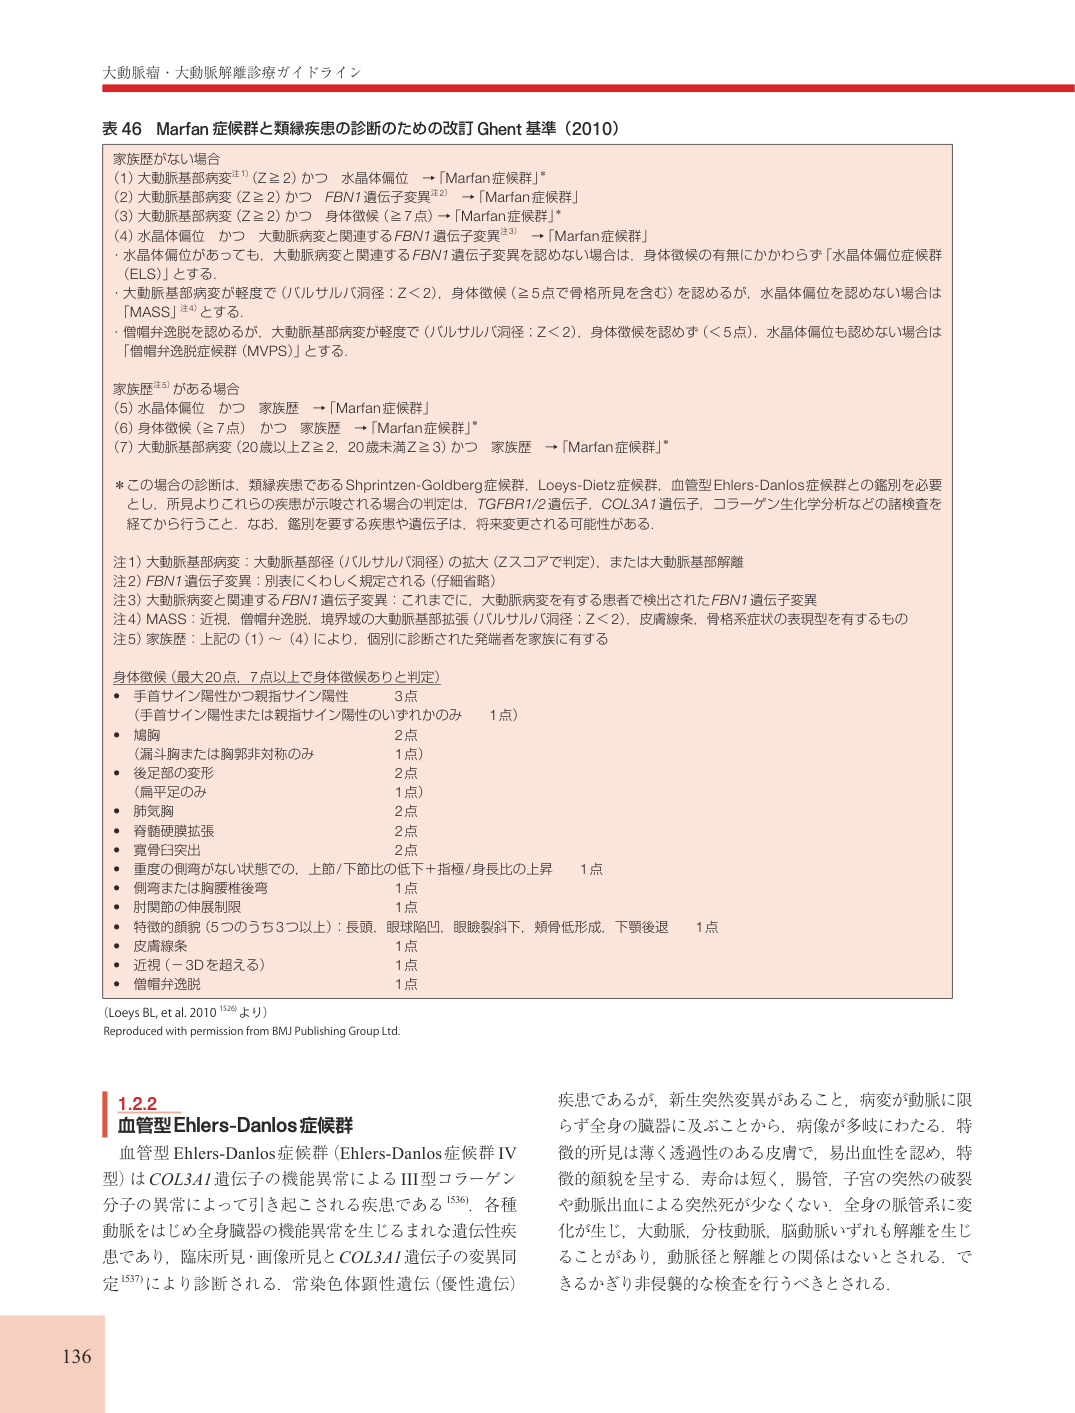
表46 Marfan 症候群と類縁疾患の診断のための改訂Ghent 基準(2010)家族歴がない場合(1)大動脈基部病変注1)(Z≧2)かつ 水晶体偏位 →「Marfan症候群」* (2)大動脈基部病変(Z≧2)かつ FBN1遺伝子変異

注2) →「Marfan症候群」(3)大動脈基部病変(Z≧2)かつ 身体徴候(≧7点)→「Marfan症候群」

*

(4)水晶体偏位 かつ 大動脈病変と関連するFBN1遺伝子変異

注3) →「Marfan症候群」・ 水晶体偏位があっても,大動脈病変と関連するFBN1遺伝子変異を認めない場合は,身体徴候の有無にかかわらず「水晶体偏位症候群(ELS)」とする.・ 大動脈基部病変が軽度で(バルサルバ洞径;Z<2),身体徴候(≧5点で骨格所見を含む)を認めるが,水晶体偏位を認めない場合は「MASS」

注4)とする.・ 僧帽弁逸脱を認めるが,大動脈基部病変が軽度で(バルサルバ洞径;Z<2),身体徴候を認めず(<5点),水晶体偏位も認めない場合は「僧帽弁逸脱症候群(MVPS)」とする.

家族歴

注5)がある場合(5)水晶体偏位 かつ 家族歴 →「Marfan症候群」(6)身体徴候(≧7点) かつ 家族歴 →「Marfan症候群」* (7)大動脈基部病変(20歳以上Z≧2,20歳未満Z≧3)かつ 家族歴 →「Marfan症候群」*

* この場合の診断は,類縁疾患であるShprintzen-Goldberg症候群,Loeys-Dietz症候群,血管型Ehlers-Danlos症候群との鑑別を必要

とし,所見よりこれらの疾患が示唆される場合の判定は,TGFBR1/2遺伝子,COL3A1遺伝子,コラーゲン生化学分析などの諸検査を経てから行うこと.なお,鑑別を要する疾患や遺伝子は,将来変更される可能性がある.

注1) 大動脈基部病変:大動脈基部径(バルサルバ洞径)の拡大(Zスコアで判定),または大動脈基部解離注2) FBN1遺伝子変異:別表にくわしく規定される(仔細省略)注3) 大動脈病変と関連するFBN1遺伝子変異:これまでに,大動脈病変を有する患者で検出されたFBN1遺伝子変異注4) MASS:近視,僧帽弁逸脱,境界域の大動脈基部拡張(バルサルバ洞径;Z<2),皮膚線条,骨格系症状の表現型を有するもの注5) 家族歴:上記の(1)~(4)により,個別に診断された発端者を家族に有する

身体徴候(最大20点,7点以上で身体徴候ありと判定) • 手首サイン陽性かつ親指サイン陽性3点(手首サイン陽性または親指サイン陽性のいずれかのみ  1点) • 鳩胸2点(漏斗胸または胸郭非対称のみ1点) • 後足部の変形2点(扁平足のみ1点) • 肺気胸2点• 脊髄硬膜拡張2点• 寛骨臼突出2点• 重度の側弯がない状態での,上節/下節比の低下+指極/身長比の上昇  1点• 側弯または胸腰椎後弯1点• 肘関節の伸展制限1点• 特徴的顔貌(5つのうち3つ以上):長頭,眼球陥凹,眼瞼裂斜下,頬骨低形成,下顎後退  1点• 皮膚線条1点• 近視(-3Dを超える) 1点• 僧帽弁逸脱1点(Loeys BL, et al. 2010 1526)より) Reproduced with permission from BMJ Publishing Group Ltd.