p.15 抽出テキスト
薄化し,心室内腔の拡大を伴う左室収縮力低下(左室駆出率50%未満)をきたし,拡張型心筋症様病態を呈した場合.

その診断は経過観察されていれば確実であるが,経過観察されていなくても,以前に肥大型心筋症と確かな診断がされている場合も含まれる32-35).

1.3 Lifelong diseaseとしての肥大型心筋症 およびフォローアップの重要性

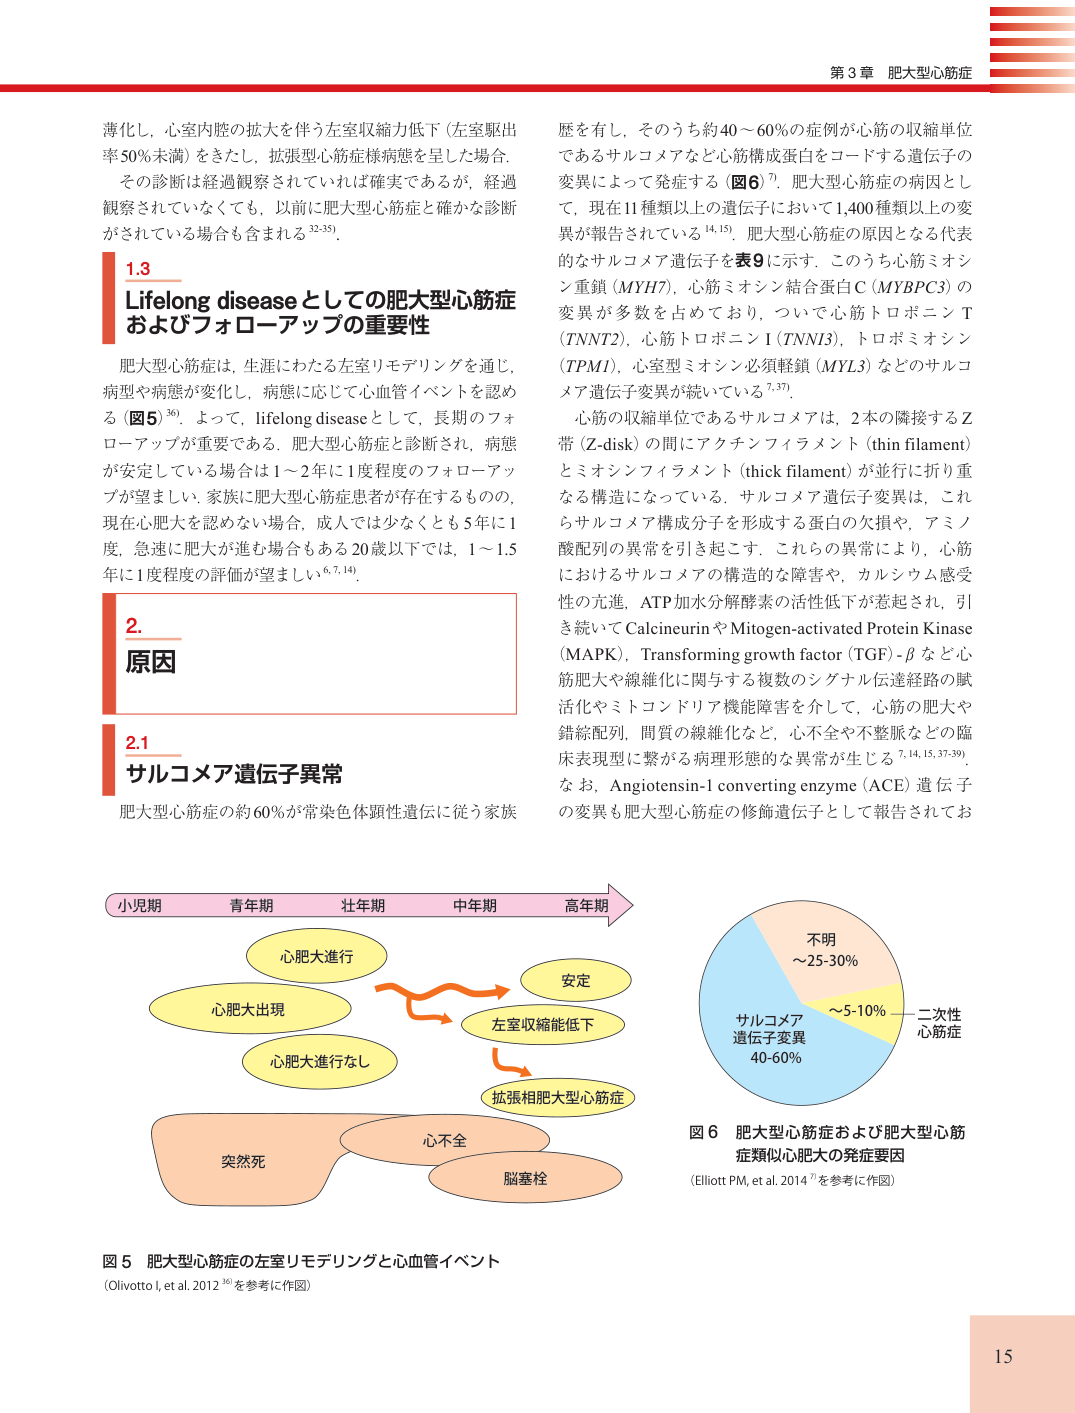
肥大型心筋症は,生涯にわたる左室リモデリングを通じ,病型や病態が変化し,病態に応じて心血管イベントを認める(図5) 36).よって,lifelong diseaseとして,長期のフォローアップが重要である.肥大型心筋症と診断され,病態が安定している場合は1~2年に1度程度のフォローアップが望ましい.家族に肥大型心筋症患者が存在するものの,現在心肥大を認めない場合,成人では少なくとも5年に1度,急速に肥大が進む場合もある20歳以下では,1~1.5年に1度程度の評価が望ましい6, 7, 14).

2 原因

2.1 サルコメア遺伝子異常

肥大型心筋症の約60%が常染色体顕性遺伝に従う家族歴を有し,そのうち約40~60%の症例が心筋の収縮単位

であるサルコメアなど心筋構成蛋白をコードする遺伝子の変異によって発症する(図6) 7).肥大型心筋症の病因として,現在11種類以上の遺伝子において1,400種類以上の変異が報告されている14, 15).肥大型心筋症の原因となる代表的なサルコメア遺伝子を表9に示す.このうち心筋ミオシン重鎖(MYH7),心筋ミオシン結合蛋白C(MYBPC3)の変異が多数を占めており,ついで心筋トロポニンT (TNNT2),心筋トロポニンI(TNNI3),トロポミオシン(TPM1),心室型ミオシン必須軽鎖(MYL3)などのサルコメア遺伝子変異が続いている7, 37).

心筋の収縮単位であるサルコメアは,2本の隣接するZ帯(Z-disk)の間にアクチンフィラメント(thin filament)とミオシンフィラメント(thick filament)が並行に折り重なる構造になっている.サルコメア遺伝子変異は,これらサルコメア構成分子を形成する蛋白の欠損や,アミノ酸配列の異常を引き起こす.これらの異常により,心筋におけるサルコメアの構造的な障害や,カルシウム感受性の亢進,ATP加水分解酵素の活性低下が惹起され,引き続いてCalcineurinやMitogen-activated Protein Kinase (MAPK),Transforming growth factor(TGF)-βなど心筋肥大や線維化に関与する複数のシグナル伝達経路の賦活化やミトコンドリア機能障害を介して,心筋の肥大や錯綜配列,間質の線維化など,心不全や不整脈などの臨床表現型に繋がる病理形態的な異常が生じる7, 14, 15, 37-39).なお,Angiotensin-1 converting enzyme(ACE)遺伝子の変異も肥大型心筋症の修飾遺伝子として報告されてお

図5 肥大型心筋症の左室リモデリングと心血管イベント(Olivotto I, et al. 2012 36)を参考に作図)

小児期青年期壮年期

心肥大進行

安定

左室収縮能低下

拡張相肥大型心筋症

心肥大進行なし

心肥大出現中年期高年期

突然死心不全

脳塞栓図6肥大型心筋症および肥大型心筋

症類似心肥大の発症要因(Elliott PM, et al. 2014 7)を参考に作図)

二次性心筋症サルコメア遺伝子変異

不明~25-30%

40-60% ~5-10%