p.20 抽出テキスト
ほかに,細胞外マトリックスの蛋白合成を担うサイトカイン,形質転換増殖因子β(TGF-β)のI 型およびII 型受容体の遺伝子変異による Marfan 症候群が報告された.遺伝子はMarfan 症候群類縁疾患であるLoyes–Dietz 症候群の原因遺伝子であることも示されている.遺伝子変異の証明による発病予測や重症度判定は困難であるが,経過観察を行ううえで有用な情報を得ることが可能になる. b.  特発性心筋症

肥大型心筋症(HCM)の約50% に常染色体性優性遺伝による家族歴が認められる86).家族性HCM では,約50 ~60% で遺伝子異常が明らかになっている.HCM では,これまでに少なくとも10 種のサルコメア(関連)遺伝子を中心として,900 以上の突然変異が報告されている(表11)

86–93).そのなかでは,心筋βミオシン重鎖(MHY7)での変異が約20%,心筋トロポニンT(TNNT2),および心筋ミオシン結合蛋白C(MYBPC3)での変異がそれぞれ約10% であり,これら3 つが,家族性HCM の主要な原因遺伝子となっている.また,MYH7 およびMYBPC3 の変異例では肥大の程度が強く,TNNT2 の変異例では肥大の程度は弱いが,心収縮力が低下し,比較的早期より拡張相に移行する.孤発例のHCM おいても,約15% に変異が見つかるが86, 91),低下HCM に類似する病態を示す疾患として,多くの蓄積病の原因遺伝子も明らかになってきた.Pompe 病(α 1, 4-グルコシダーゼ欠損),Danon 病(リソソーム膜蛋白欠損症),Fabry 病(α-ガラクトシダーゼA 欠損症),AMP 活性化蛋白キナーゼ変異症などでは

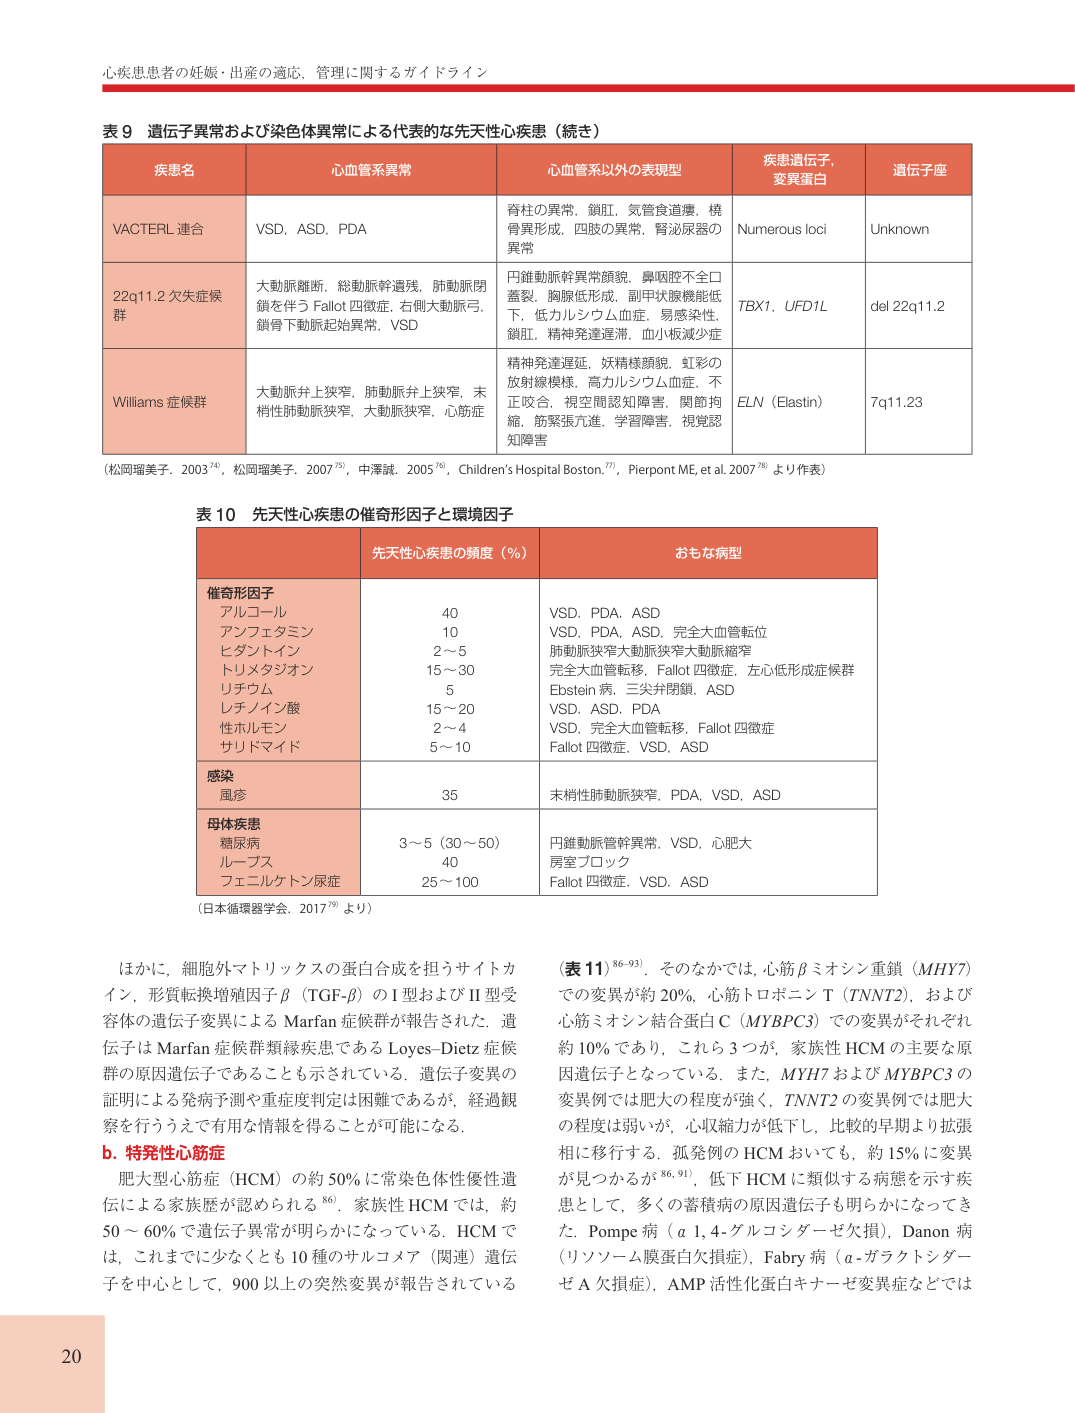
表9 遺伝子異常および染色体異常による代表的な先天性心疾患(続き)

疾患名心血管系異常心血管系以外の表現型疾患遺伝子,

変異蛋白遺伝子座

VACTERL 連合VSD,ASD,PDA脊柱の異常,鎖肛,気管食道瘻,橈骨異形成,四肢の異常,腎泌尿器の異常Numerous loci Unknown

22q11.2 欠失症候群大動脈離断,総動脈幹遺残,肺動脈閉鎖を伴うFallot 四徴症,右側大動脈弓,鎖骨下動脈起始異常,VSD円錐動脈幹異常顔貌,鼻咽腔不全口蓋裂,胸腺低形成,副甲状腺機能低下,低カルシウム血症,易感染性,鎖肛,精神発達遅滞,血小板減少症TBX1,UFD1L del 22q11.2

Williams 症候群大動脈弁上狭窄,肺動脈弁上狭窄,末梢性肺動脈狭窄,大動脈狭窄,心筋症精神発達遅延,妖精様顔貌,虹彩の放射線模様,高カルシウム血症,不正咬合,視空間認知障害,関節拘縮,筋緊張亢進,学習障害,視覚認知障害ELN(Elastin) 7q11.23 (松岡瑠美子.2003 74),松岡瑠美子.2007 75),中澤誠.2005 76),Children’s Hospital Boston. 77),Pierpont ME, et al. 2007 78)より作表)

表10 先天性心疾患の催奇形因子と環境因子

先天性心疾患の頻度(%)おもな病型

催奇形因子

アルコールアンフェタミンヒダントイントリメタジオンリチウムレチノイン酸性ホルモンサリドマイド40 10 2~5 15~30 5 15~20 2~4 5~10 VSD,PDA,ASD VSD,PDA,ASD,完全大血管転位肺動脈狭窄大動脈狭窄大動脈縮窄完全大血管転移,Fallot 四徴症,左心低形成症候群Ebstein 病,三尖弁閉鎖,ASD VSD,ASD,PDA VSD,完全大血管転移,Fallot 四徴症Fallot 四徴症,VSD,ASD感染

風疹35末梢性肺動脈狭窄,PDA,VSD,ASD母体疾患

糖尿病ループスフェニルケトン尿症3~5(30~50) 40 25~100円錐動脈管幹異常,VSD,心肥大房室ブロックFallot 四徴症,VSD,ASD (日本循環器学会.2017 79)より)